



Amélioration du stockage d'hydrogène dans le WS₂ : aperçus théoriques sur la performance selon la phase
Résumé
L'hydrogène est une énergie propre à haut rendement, mais les problèmes de stockage et de transport empêchent son utilisation extensive. En raison de leur grande surface spécifique et structure électronique unique, les matériaux bidimensionnels (2D) ont un grand potentiel pour le stockage d'hydrogène. Particulièrement, le WS₂ monocouche 2H s'est avéré adapté. Mais peu d'études concernent les deux autres phases du WS₂ (1T, 1T') pour le stockage d'hydrogène. Nous avons effectué des calculs de premiers principes pour étudier les comportements d'adsorption d'hydrogène des trois phases. Des études d'adsorption multiple évaluent aussi les capacités de stockage. L'analyse complète montre que le 1T'-WS₂ a une meilleure performance de stockage d'hydrogène que le 2H-WS₂, ce qui signifie que l'ingénierie de phase pourrait être une voie efficace pour améliorer le stockage. Cet article fournit une référence pour l'étude future du stockage d'hydrogène dans les matériaux 2D.
Introduction
Le stockage conventionnel d'hydrogène comporte des risques considérables en raison de son faible point d'inflammation, de sa large gamme de flammabilité et de sa fragilisation de l'acier. Bien que les hydrures métalliques (ex. CaH₂) puissent stocker de grandes quantités d'hydrogène, ils sont inflammables au contact de l'eau, coûteux et difficiles à réutiliser. La recherche d'un matériau de stockage sûr, économique et efficace est donc une préoccupation majeure. Grâce à leur grande surface spécifique et propriétés électroniques uniques, les matériaux 2D sont largement utilisés dans la photocatalyse, la réaction d'évolution d'hydrogène, transistors, dispositifs électroluminescents, stockage et adsorption de gaz. Par exemple, l'adsorption d'hydrogène sur le graphène entraîne une réhybridation des orbitalences de valence du carbone, transformant la liaison C-C π en liaison C-H σ, induisant un gap de bande et un moment magnétique autour du niveau de Fermi, offrant la possibilité d'écrire des circuits électroniques à l'échelle atomique. Le succès des matériaux à base de graphène a motivé la recherche vers d'autres matériaux 2D pour l'adsorption ou le stockage de gaz. Plus important, les matériaux dichalcogénures de métaux de transition (TMD) monocouches ont montré d'excellentes performances pour le stockage d'hydrogène.
La capacité de stockage peut être évaluée par la force d'adsorption des molécules de gaz sur la surface. La force ne doit être ni trop forte (difficulté à libérer l'hydrogène) ni trop faible (adsorption instable). Les énergies de liaison moyennes par molécule d'hydrogène pour des matériaux adaptés sont de -0,2 à -0,6 eV à température ambiante (~25 °C). Cependant, les matériaux originaux comme le graphène ou les TMD ont une force de liaison trop faible. Les méthodes de fonctionnalisation de surface (dopage, décoration) sont souvent utilisées pour améliorer l'adsorption. En changeant les caractéristiques de surface, l'énergie d'adsorption peut être ajustée dans la gamme modérée. Mais il est difficile de maintenir la stabilité des systèmes décorés, et le dopage/décoration précis est un défi. Ces méthodes sont théoriquement faisables mais loin des applications.
En tant que TMD typiques, MoS₂ et WS₂ ont prouvé leur potentiel pour le stockage d'hydrogène. Le MoS₂ est largement étudié pour sa performance catalytique et ses propriétés électriques, tandis que le WS₂ est souvent négligé. Comparé au MoS₂ monocouche, le WS₂ a une meilleure stabilité thermique et une plus grande énergie de liaison avec l'hydrogène sous contrainte de compression. Le WS₂ a aussi deux autres phases (1T/1T'), aux symétries distinctes et propriétés électroniques différentes. Des méthodes simples de préparation existent (transition de phase depuis 2H + stabilisation). De nombreuses études ont montré une préparation réussie de 1T/1T'-WS₂ à haut pourcentage et stable. Récemment, le 1T-WS₂ métallique et sa ramification 1T'-WS₂ ont démontré un grand potentiel pour la réaction d'évolution d'hydrogène (HER). Leurs surfaces ont une force d'adsorption modérée pour l'intermédiaire H*, ouvrant la voie à d'autres applications liées à l'adsorption d'hydrogène comme le stockage. Cependant, peu d'études concernent les propriétés de stockage de ces deux phases. L'effet de la différence de phase sur le stockage a toujours été ignoré.
Dans ce travail, nous avons étudié les trois phases du WS₂ pour comparer leur adéquation comme matériau de stockage. Nous avons effectué une étude théorique systématique des structures et analysé l'énergie et la configuration d'adsorption. Pour simuler des conditions réelles, l'adsorption de nombreuses molécules d'hydrogène a été étudiée. Les résultats montrent que le 1T'-WS₂ est le meilleur candidat parmi les trois phases. Changer la phase du WS₂ améliore le stockage. Cela fournit une référence pour la recherche sur le stockage par matériaux 2D du point de vue de la phase.
Détails calculatoires
Les principes premiers basés sur la théorie de la fonctionnelle de densité (DFT) ont été utilisés. Tous les calculs ont été menés dans Dmol3. L'approximation de densité locale (LDA) avec la fonctionnelle PWC gère les potentiels d'échange et de corrélation. Le potentiel productif unique (DFT semi-core pseudopots) remplace le noyau pour réduire le coût. Une précision plus élevée est atteinte avec une base orbitale numérique double et fonction de polarisation orbitale (DNP). Test de convergence : points k Monkhorst-Pack 4×4×1, couche de vide 20 Å pour éviter interactions inter-couches. Précision de convergence énergétique 1×10⁻⁵ Hartree (1 Hartree = 27,212 eV), déplacement max 0,005 Å, forces atomiques ≤ 0,002 Hartree/Å.
Pour les trois phases (1T/1T'/2H), les modèles de calcul étaient des supercellules 4×4 de WS₂ monocouche. Les structures 1T et 2H ont été construites puis optimisées géométriquement (incluant optimisation de cellule). Le 1T' a été construit à partir du 1T'-MoS₂ existant : basé sur un modèle 2×2 1T, un atome d'hydrogène unique placé sur un atome S, puis optimisation géométrique, retrait des atomes H et réoptimisation pour obtenir le 1T'-MoS₂ régulier. Puis tous les atomes Mo remplacés par W dans un modèle 2×2, suivi d'une optimisation géométrique incluant cellule.
Avec le modèle 2×2 optimisé, une supercellule 4×4 a été construite. Comme montré Figure S1, les modèles des trois phases contiennent 32 atomes S et 16 atomes W par cellule. Dans le modèle 1T, 16 des 25 atomes W sont aux sites de bord/coin, la quantité valide reste 16. Les liaisons W-W dans 1T ou 2H sont égales, mais inégales dans 1T'-WS₂. Avec la liaison W-W dans 1T', l'arrangement des atomes W ressemble à une chaîne en zigzag. La phase 1T' est aussi appelée phase chaîne zigzag. On trouve des unités répétitives dans les trois structures avec caractères communs (Fig. 1). Les boîtes vertes représentent les unités répétitives avec seulement des atomes W sur le bord, les rouges celles délimitées par des atomes S. En raison de la différence de symétrie, la boîte verte dans 1T' est presque deux fois plus grande que dans 1T. La boîte rouge dans 1T ou 1T' est un hexagone, mais un triangle dans 2H. Il y a aussi des unités répétitives similaires dans 1T et 1T' (zone rectangulaire bleue Figure S1). Les éléments axisymétriques dans les boîtes rouges des modèles 1T et 1T' peuvent aussi représenter la symétrie.
Une molécule d'hydrogène unique a été placée sur l'axe c au-dessus du plan WS₂ pour établir un modèle d'adsorption, et plusieurs sites d'adsorption à haute symétrie géométrique ont été sélectionnés. Pour 1T-WS₂ (Figure S2 b, e), cinq sites : au-dessus atome S couche supérieure, atome S couche inférieure, atome W, au-dessus liaison W-S supérieure, liaison W-S inférieure. Pour 1T'-WS₂ (Figure S2 c, f), six situations. Pour 2H-WS₂ (Figure S2 a, d), quatre situations : au-dessus atome S, atome W, milieu W-S, centre de l'hexagone. Ces sites sont choisis pour leur haute symétrie. Après optimisation géométrique et comparaison d'énergie d'adsorption, les sites stables sont trouvés. La posture de la molécule H₂ sur 1T'-WS₂ est distinguée en raison de sa symétrie structurelle plus faible : horizontale ou verticale (Figure S3), doublant les situations. Après optimisation, toutes les énergies d'adsorption sont dans Tableau S2. Les sites les plus stables sont choisis selon les énergies. Pour le processus d'adsorption, l'énergie d'adsorption Ead = Etot - Emat - Ehyd, où Etot est l'énergie totale du WS₂ avec H₂ adsorbé, Emat l'énergie du WS₂ pur, Ehyd l'énergie de H₂ isolé. Une valeur absolue plus élevée de Ead indique plus de stabilité. Une force répulsive donne Ead positif, attractive négatif. Bien que l'énergie exacte ne puisse être obtenue par cette méthode, elle reflète la forme et la force de l'interaction. L'énergie d'adsorption idéale pour le stockage est -0,2 à -0,6 eV/H₂ à température ambiante.
Résultats et discussion
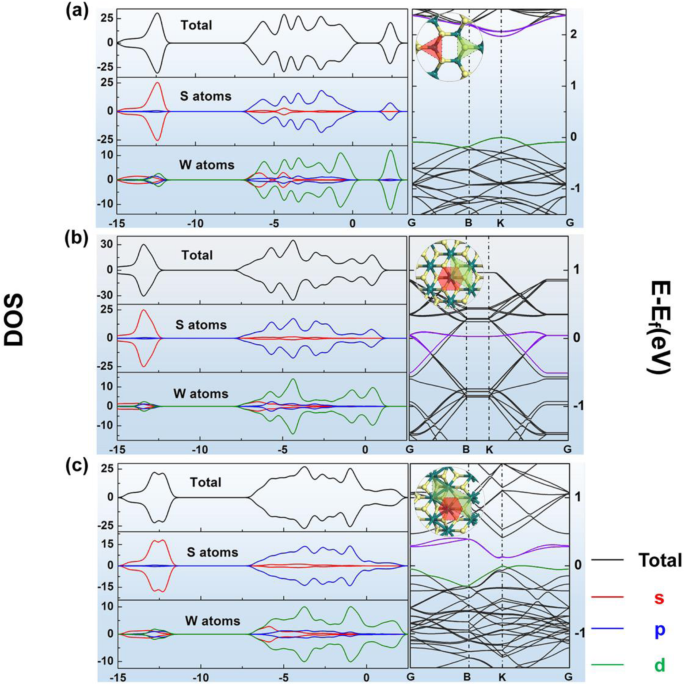
Pour tous les modèles, les structures à énergie la plus basse sont trouvées après optimisation. Les longueurs des liaisons W-S dans 1T et 2H sont 2,428 Å et 2,402 Å. Dans 1T', elles sont inégales : ~2,453 Å, 2,410 Å, 2,490 Å. Les liaisons W-W dans 1T' optimisé ont une longueur ~2,784 Å. Les structures de bande des trois phases optimisées sont Fig. 1. 1T métallique : pas de gap. 1T' : semi-métallique. 2H : semi-conducteur. La densité d'état partielle (PDOS) est aussi Fig. 1. Les formes des orbites S-p et W-d sont les plus proches du DOS total dans les trois figures, indiquant leur contribution majoritaire. La tendance du DOS de 1T' correspond à la structure de bande et aux études antérieures.
Les différentes positions d'hydrogène adsorbé ont été comparées pour trouver les plus stables selon Ead et charges de Hirschfeld (Fig. 2a-c, Tableaux S2-S3). Pour 1T, c'est le site 3 ; pour 1T', site 1 (Fig. 2b, c) ; pour 2H, site 3 (Fig. 2a). Premièrement, le 1T n'est pas adapté car Ead pour H₂ sur 1T est bien > 0,6 eV (Tableau S2), trop difficile à libérer l'hydrogène. Les études suivantes ne concernent pas cette phase. Les Ead de 1T' et 2H sont ~ -0,27 eV, tous deux dans la gamme applicable.
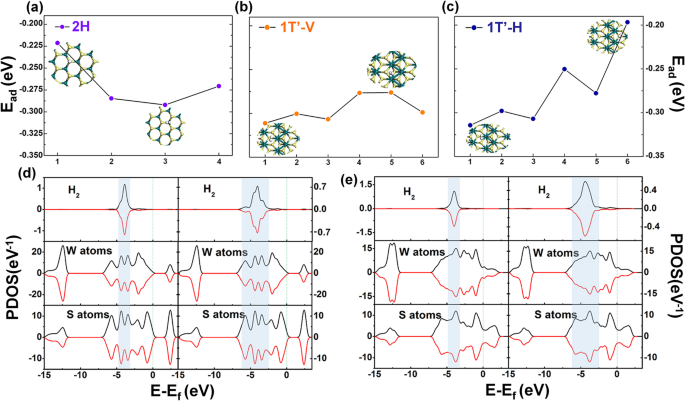
Pour comparer davantage, une analyse PDOS a été faite (Fig. 2d, e). Les parties gauche montrent les énergies d'adsorption les plus basses, droite les plus hautes. Dans les parties gauche (énergie la plus basse), les pics principaux sont entre -3 et -5 eV pour les deux phases. Pour les parties droites (énergie la plus haute), ils apparaissent entre -2,5 et -6 eV. Cela indique une superposition plus grande entre le PDOS de H₂ et WS₂, donc une interaction plus forte. Ces résultats concordent avec les énergies d'adsorption. Cependant, le PDOS pour H₂ unique ne reflète pas bien la différence entre les deux matériaux.
Nous avons donc étudié l'adsorption de différents nombres de molécules H₂ sur 1T' et 2H-WS₂. Comme Figure S4, nous avons placé 16, 32, 48, 64 molécules H₂ sur les deux surfaces. Pour 1T'-WS₂, quand le nombre < 16, chaque molécule est au site le plus stable (site 1v). En considérant l'interaction potentielle entre multiples H₂, nous avons discuté l'arrangement pour 2 ou 3 H₂. Pour 2 H₂ : sites voisins (2H₂-1), sites séparés même côté (2H₂-2), sites les plus proches côtés différents (2H₂-3). Pour 3 H₂ : cinq cas. Les énergies calculées comparées (Tableau S4). Les résultats montrent que placer les H₂ sur sites voisins de 1T' donne une énergie totale d'adsorption plus grande que les cas séparés. Un changement irrégulier d'énergie se produit si les H₂ sont placés aléatoirement même sur le même site. Cependant, pas d'influence évidente quand les H₂ sont sur les sites les plus proches de côtés différents. Basé sur cela, les H₂ sont placés selon : < 8 molécules : sites non adjacents d'un côté ou de l'autre ; 8-16 : sites adjacents inévitables, évités autant que possible ; 17-32 : 16 au site 1v, le reste verticalement au-dessus atomes W (site 3v) ; >32 : priorité à la distance pour éviter groupes H₂ (Figure S6). Placement horizontal/vertical selon énergies d'adsorption de H₂ unique. Pour 33-48 : 16 en site 1v, 16 en site 3v, reste en site 4h. >48 : 16 en 1v, 16 en 3v, 16 en 4h, reste en 2h. On essaie de répartir uniformément des deux côtés et d'éloigner les molécules. Pour 2H : similaire, <32 : chaque au site le plus stable (site 3). <16 : sites non adjacents ; 17-32 : éviter sites voisins. 33-64 : reste au centre de l'hexagone (site 4). Même principe de distribution. La stabilité du système à haute concentration a été explorée par dynamique moléculaire (Figure S7). Après 500 pas, pas de flambage géométrique, énergie totale quasi constante, grande stabilité.
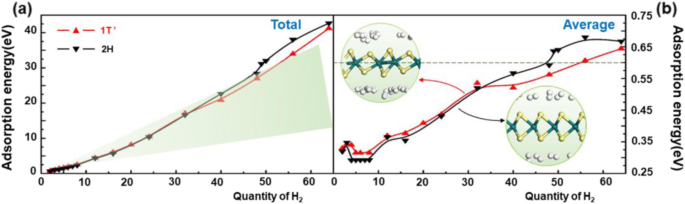
L'énergie d'adsorption a été calculée après optimisation. Fig. 3 montre que l'énergie totale d'adsorption augmente quasi linéairement avec le nombre de molécules H₂, pour les deux phases. Cela signifie que la force d'interaction ne change pas beaucoup quand le nombre augmente. La zone verte Fig. 3a représente la zone d'énergie d'adsorption modérée. 2H-WS₂ en sort plus tôt que 1T'. Quand la quantité de H₂ adsorbé devient redondante, plus de molécules seront difficiles à libérer de 2H que de 1T', indiquant une capacité d'hydrogène plus faible. Le nombre de molécules pour que l'énergie moyenne soit dans -0,2 à -0,6 eV est <48 pour 2H et <55 pour 1T'. Cela signifie une capacité théorique raisonnable d'adsorption d'hydrogène sur 2H-WS₂ jusqu'à 2,4 % en masse, et sur 1T' jusqu'à 2,7 % en masse. Changer la phase améliore efficacement la performance. L'énergie moyenne d'adsorption des deux diminue puis augmente quand le nombre ≤ 8. Facile à comprendre : plus de molécules adsorbées affaiblissent la force moyenne. Mais la raison de l'augmentation au-delà de 8 est encore inconnue.
Nouvelle étude PDOS (Fig. 4). À mesure que le nombre de H₂ augmente, le PDOS total des H₂ adsorbés se disperse dans les deux phases (surtout >16). L'étendue du PDOS d'un H₂ unique devient plus large. Mais le PDOS des atomes W et S reste inchangé, indiquant la stabilité des matériaux. La zone de chevauchement PDOS entre H₂ et WS₂ augmente avec le nombre de H₂.
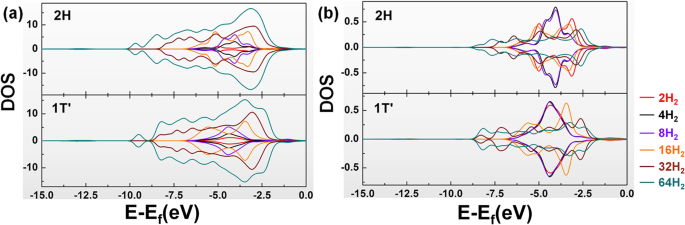
L'interaction entre H₂ et WS₂ devient plus forte, révélant la raison de l'augmentation de l'énergie moyenne d'adsorption quand le nombre de H₂ adsorbés augmente.
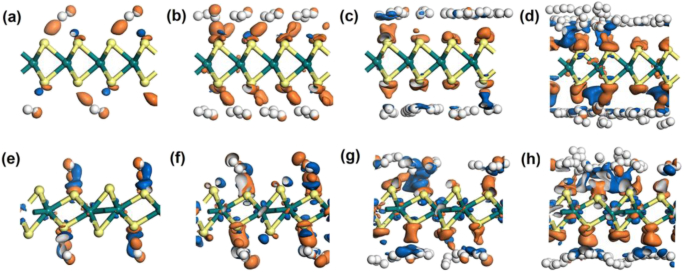
Pour explorer davantage l'interaction, une étude de différence de densité électronique (EDD) a été réalisée. Fig. 5 (plans Figure S5) montre les résultats EDD pour 4, 16, 32, 64 H₂ adsorbés sur 2H ou 1T'-WS₂. Zones orange = valeurs positives (tendance à gagner des électrons), zones bleues = valeurs négatives (dépletion d'électrons). Pour 2H et 1T', les zones orange apparaissent près des atomes S, les bleues près des atomes H. La tendance devient plus nette pour 32 ou 64 H₂ (Fig. 5c, d, g, h). On observe aussi des zones orange et bleues entre les molécules H₂ quand il y en a beaucoup, indiquant une interaction entre H₂ adsorbés, ajoutant à la force d'adsorption, augmentant l'énergie moyenne. De plus, des zones bleues évidentes apparaissent quand plus de H₂ sont adsorbés sur 1T' (Fig. 5 g, h), pas dans 2H. Cela montre que les atomes W subissent aussi une redistribution électronique. Les atomes W dans 1T' tendent à offrir plus d'électrons pour partager l'apport électronique principalement fourni par les H₂ que dans 2H. Ainsi, la force agissant sur chaque H₂ est affaiblie dans 1T'. C'est peut-être la raison pour laquelle 1T' peut accommoder plus de molécules H₂ que 2H sous la garantie d'une force d'adsorption moyenne modérée.
Conclusion
Dans cet article, des modèles d'adsorption d'hydrogène pour 2H, 1T, 1T' monocouche WS₂ ont été construits. Leur capacité d'adsorption est explorée par LDA. En comparant l'énergie d'adsorption pour l'adsorption multiple, on trouve que 1T'-WS₂ peut contenir plus de molécules H₂ que 2H-WS₂ tout en gardant l'énergie moyenne dans la gamme modérée (-0,2 à -0,6 eV). Il atteint un ratio d'adsorption raisonnable jusqu'à 2,7 % en masse, plus que 2H (2,4 %), indiquant l'influence apparente de la phase sur le stockage, et que 1T' a une capacité plus grande. Considérant tous les résultats, 1T' WS₂ est un matériau approprié pour les applications d'adsorption d'hydrogène. Cela fournit une référence théorique pour les études sur les matériaux de stockage d'hydrogène hautement intégrés.
Disponibilité des données et matériaux
Toutes les données sont pleinement disponibles sans restriction.
Nanomatériaux
- Alliage de stockage d'hydrogène titane-fer (TiFe) : propriétés, applications et perspectives industrielles
- Module Flash industriel Cervoz : étude de cas sur la longévité SSD pour systèmes d'impression haute endurance
- Usine BHI d'Eli Lilly : une success story en fiabilité
- Étude de cas : La mise à niveau des variateurs ABB améliore les performances d'un refendeur-rembobineur dans une grande papeterie
- Trois moteurs clés pour une performance d'usine supérieure
- Réparer ou remplacer : Étude de cas d'une broyeuse de 10 ans
- Réponse rapide : comment nous avons résolu une crise d'arrêt machine pour un grand fabricant de cosmétiques
- Castrol Syntilo 9913 booste l'usinage de roues magnésium — Étude de cas
- Précision vs Estampage : Étude de cas sur la conception de joint d'injection de carburant en ingénierie automobile