



Repositionnement de médicaments FDA approuvés pour inhiber la protéase principale du SARS-CoV-2 : Analyse de criblage virtuel
Ciblage de la protéase principale du SARS-CoV-2
Développer un nouvel antiviral est à la fois coûteux et chronophage. Au milieu d'une pandémie mondiale, le besoin urgent est d'identifier des médicaments qui peuvent arrêter la réplication virale rapidement. Le repositionnement de médicaments — tirer parti de médicaments déjà prouvés sûrs chez l'homme — offre un raccourci prometteur. Bien que des médicaments uniques puissent fournir des bénéfices modestes, des combinaisons stratégiques attaquant plusieurs protéines virales, comme dans le cas de la thérapie VIH, pourraient générer des gains cliniques substantiels. La question clé : quelles combinaisons seront les plus efficaces contre le SARS-CoV-2 ?
Notre étude se concentre sur l'architecture du site actif de la protéase, la comparant à la protéase du SARS-CoV bien caractérisée liée à des inhibiteurs micromolaires. Cette insight structurelle guide la conception d'inhibiteurs puissants pour le SARS-CoV-2.
Nous avons ensuite effectué un criblage virtuel d'une bibliothèque de médicaments approuvés par la FDA pour identifier les molécules prédites pour se lier à la protéase et évaluer leur potentiel dans les thérapies combinées.
Protéines du SARS-CoV-2
Le séquençage rapide des génomes viraux de patients a fourni les séquences de nombreuses cibles médicamenteuses potentielles. Beaucoup de ces protéines partagent une haute similarité avec les homologues du SARS-CoV, permettant des modèles d'homologie initiaux. Alors que les structures expérimentales (Rayons X, Cryo-EM) deviennent disponibles, elles affinent notre compréhension des sites droguables.
Parmi les coronavirus, la protéase principale (Mpro, aussi connue comme 3CL Protéase) est une cible médicamenteuse de premier plan. Aux côtés des protéases de type papaïne, Mpro clive le polyprotéine 1ab à 11 sites définis, un processus essentiel pour la maturation virale.
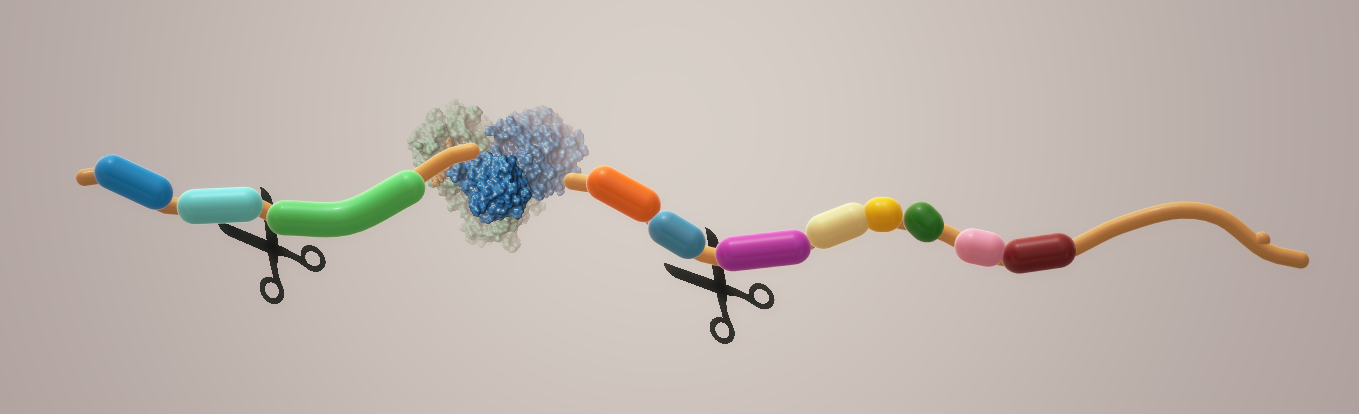
Inhiber Mpro bloque la réplication. Comme aucune protéase humaine ne partage sa spécificité de clivage, les inhibiteurs sont moins susceptibles d'exhiber une toxicité hors-cible.
Conception basée sur la structure pour le repositionnement : Mpro
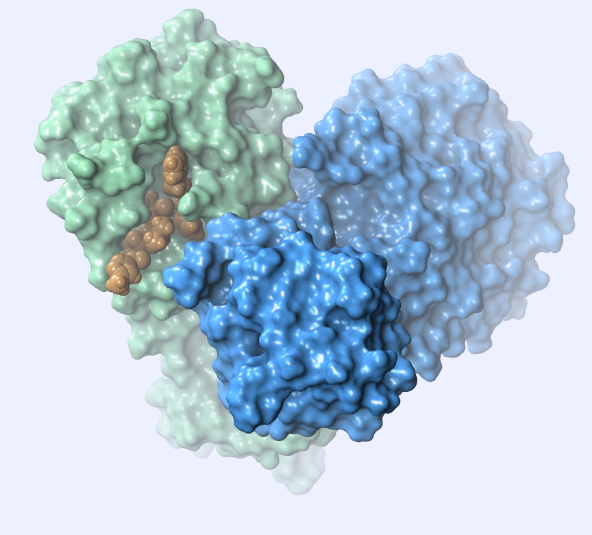
Mpro fonctionne comme un homodimère (Fig. 2), chaque sous-unité contenant un dyad catalytique His41/Cys145.
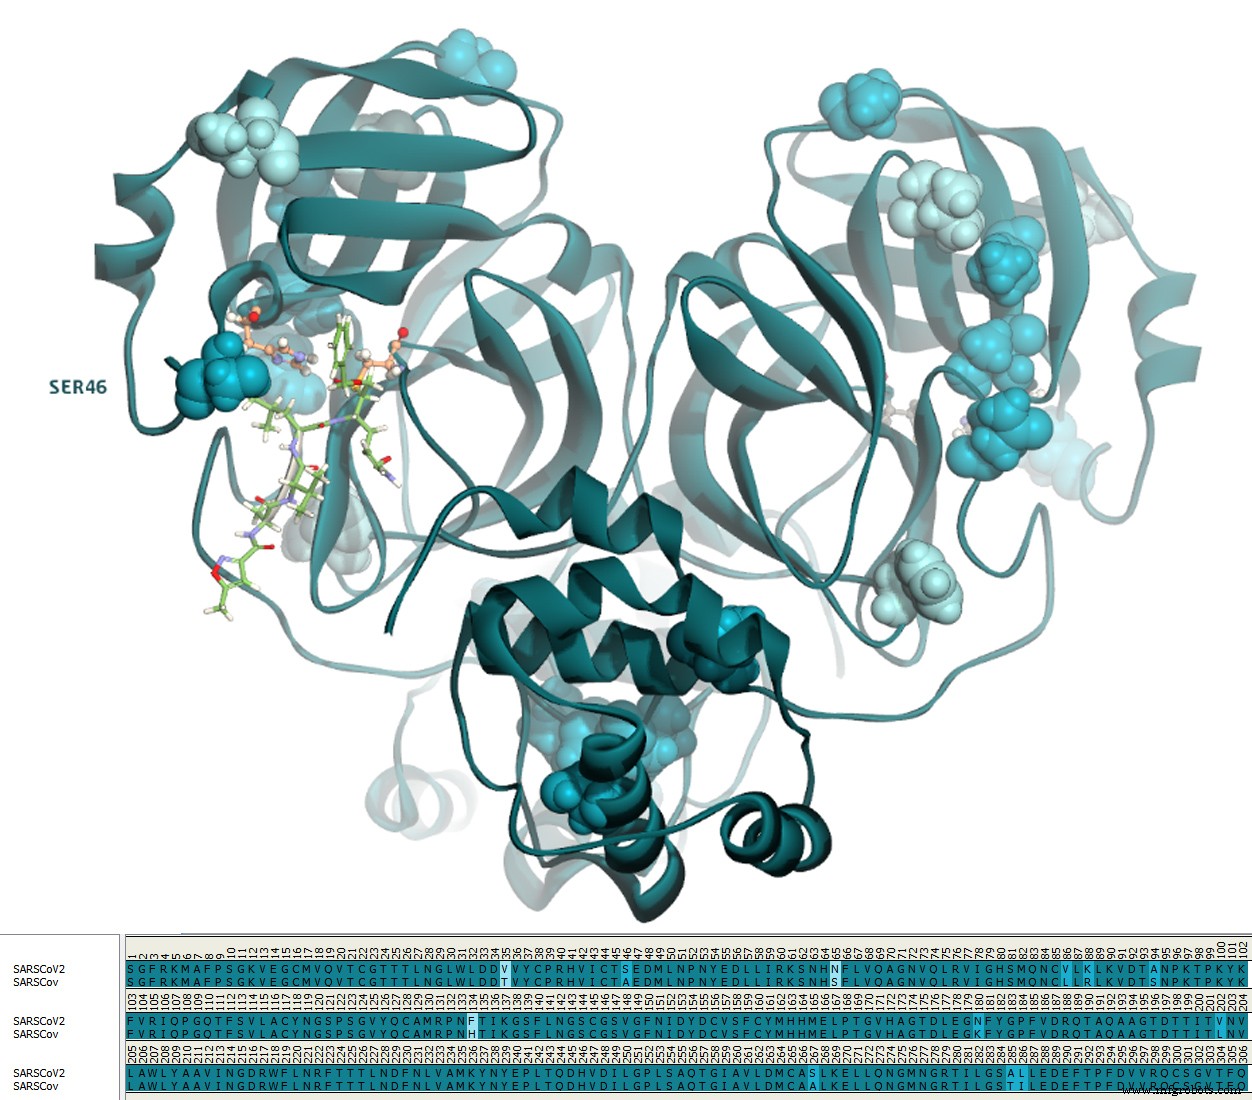
La protéase du SARS-CoV-2 partage 96,1 % d'identité et 99 % de similarité avec son ancêtre SARS-CoV. Un seul résidu diffère dans le site actif : la position 46 est une Sérine au lieu d'Alanine (Fig. 3).
De nombreuses structures de Mpro du SARS-CoV complexées avec des inhibiteurs micromolaires sont disponibles ; les ligands les plus puissants sont covalents. Le site actif est subdivisé en quatre sous-sites (S1′, S1, S2, S4) qui accommodent diverses chimiotypes.
Dans les complexes à haute affinité (PDB 2ZU4 et 2GX4 ; Ki = 0,038 µM et 0,053 µM), le thiol de la cystéine 145 forme une liaison covalente avec l'inhibiteur, soulignant l'importance de l'engagement covalent pour une liaison forte.
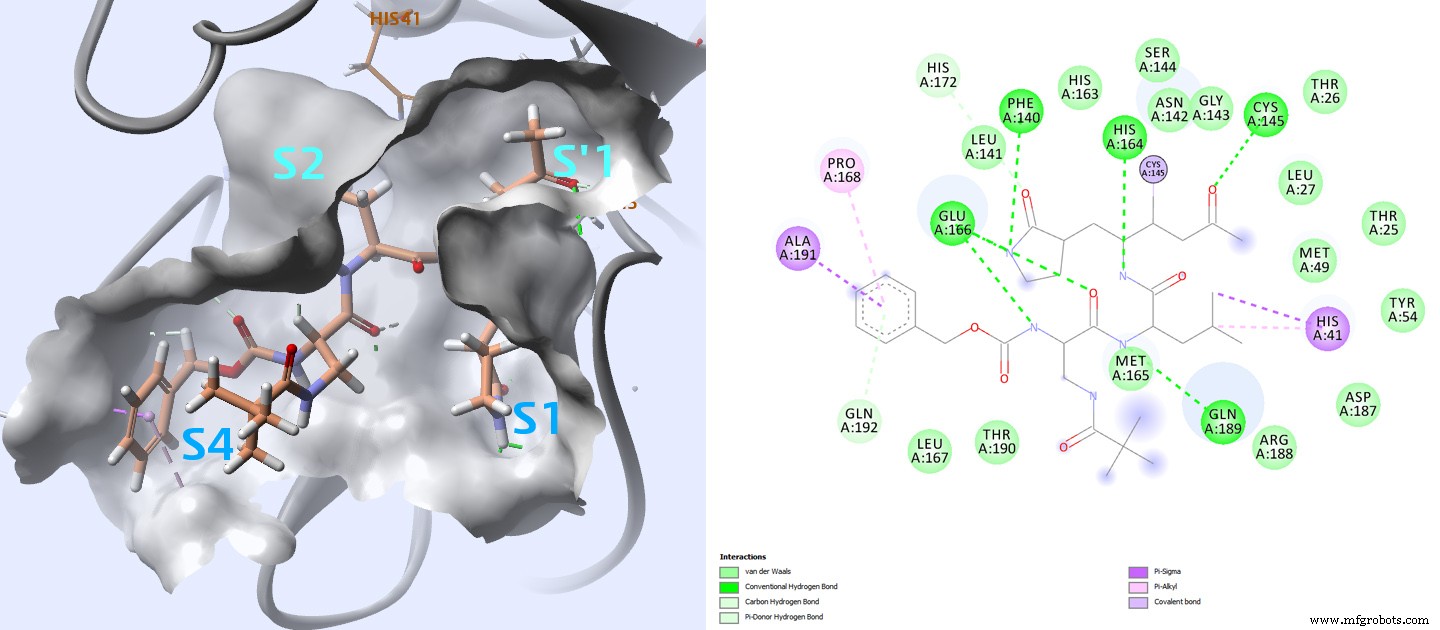
L'analyse détaillée de ces interactions informe les contacts clés à surveiller dans les études d'accostage.
Flux de travail de criblage virtuel
En utilisant la structure cristalline à 2,5 Å du dimère de protéase du SARS-CoV-2 lié à l'inhibiteur covalent N3 (PDB 6LU7) publié en février, nous avons conduit un criblage virtuel systématique. N3 occupe la poche de liaison du substrat dans une conformation étendue (Fig. 5).
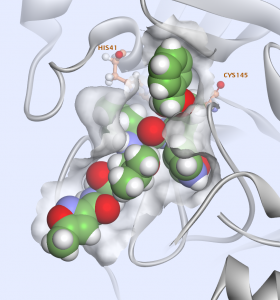
Notre bibliothèque comprenait 2 684 médicaments approuvés par la FDA avec poids moléculaire < 800 Da. L'accostage a été effectué avec GOLD (CCDC), suivi de calculs d'énergie libre de liaison utilisant CHARMM/GBMV. Chaque pose a subi une minimisation de ligand in-situ (sphère 14 Å) et estimation d'entropie de ligand. De nombreux composés les mieux notés étaient des inhibiteurs de protéases VIH/HCV connus (Fig. 6).
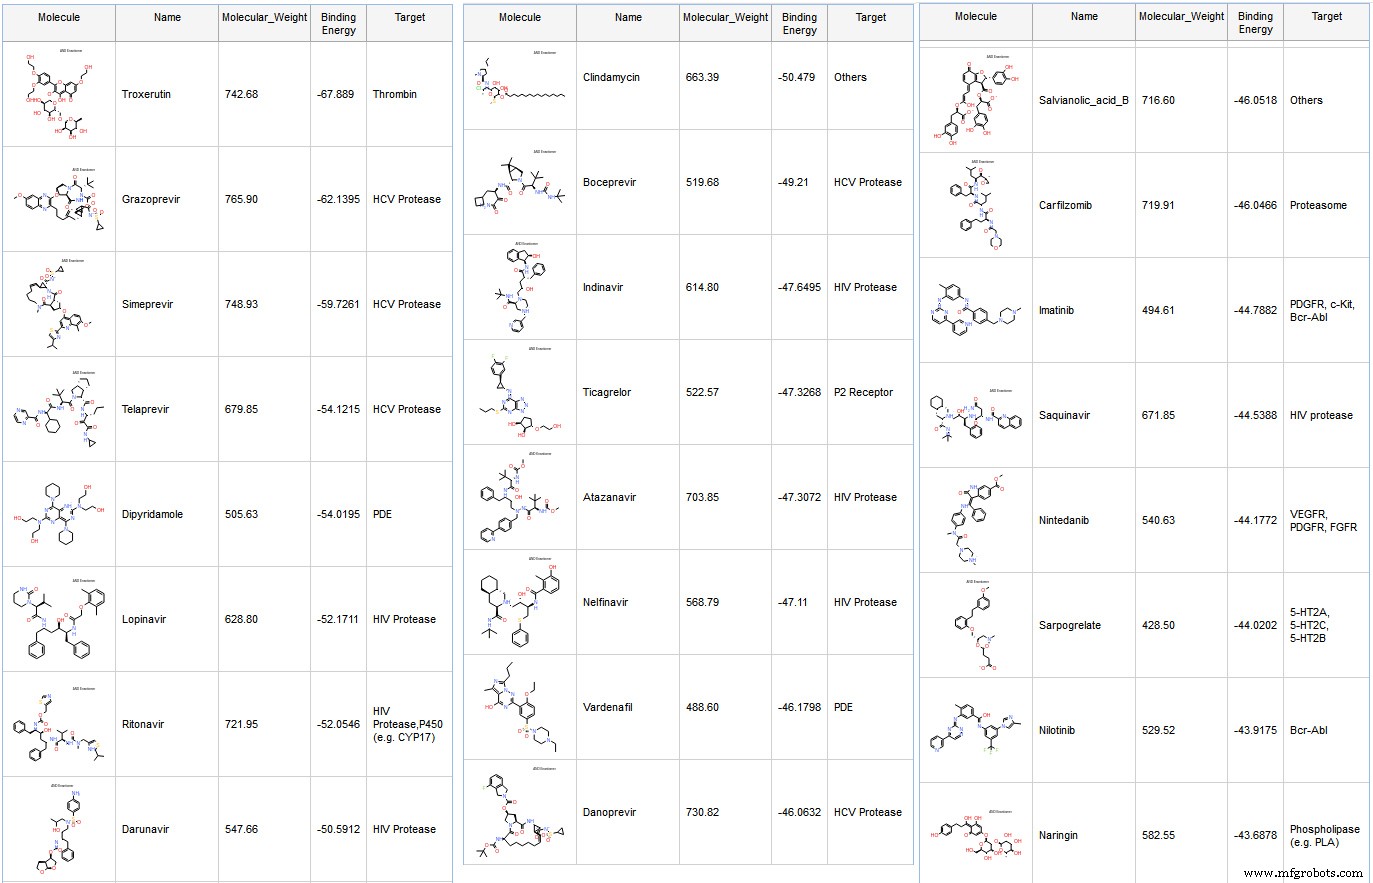
Le meilleur candidat, la Troxérutine — un flavonoïde — a obtenu un score élevé. Les flavonoïdes ont une activité inhibitrice de protéase documentée ; les valeurs IC₅₀ récentes pour l'herbacétine, la rhoifoline et la pectolinarine contre le SARS-CoV étaient de 33,17, 27,45 et 37,78 µM, respectivement.
La Dipyridamole (Fig. 7) s'est classée cinquième. Un préprint récent rapporte sa capacité à supprimer la réplication du HCoV-19 avec un EC₅₀ de 100 nM in vitro.
Des études de préprint sur les inhibiteurs de protéase VIH soutiennent davantage l'activité contre le SARS-CoV-2. Le Nelfinavir, par exemple, a inhibé la réplication virale dans les cellules Vero E6.
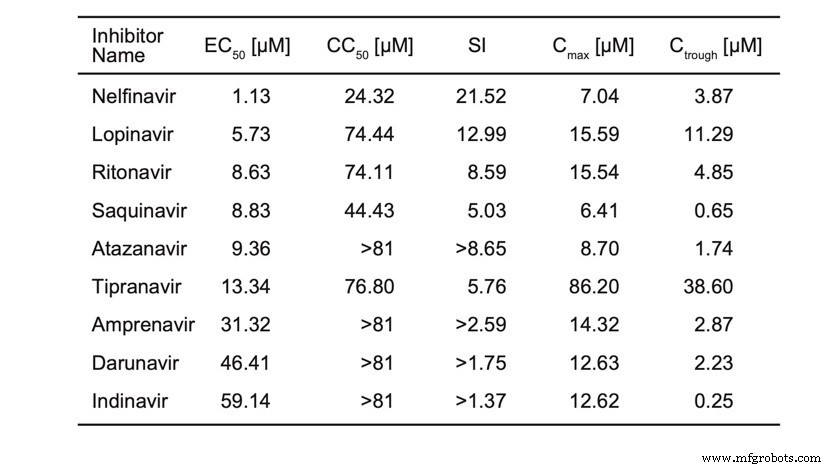
Le Ritonavir et le Lopinavir, interagissant tous deux avec les résidus catalytiques et chaînes latérales clés additionnelles (GLU166, PRO168, GLN189), sont sous investigation clinique. Cependant, les données IC₅₀ pour ces agents contre le SARS-CoV-2 restent indisponibles.
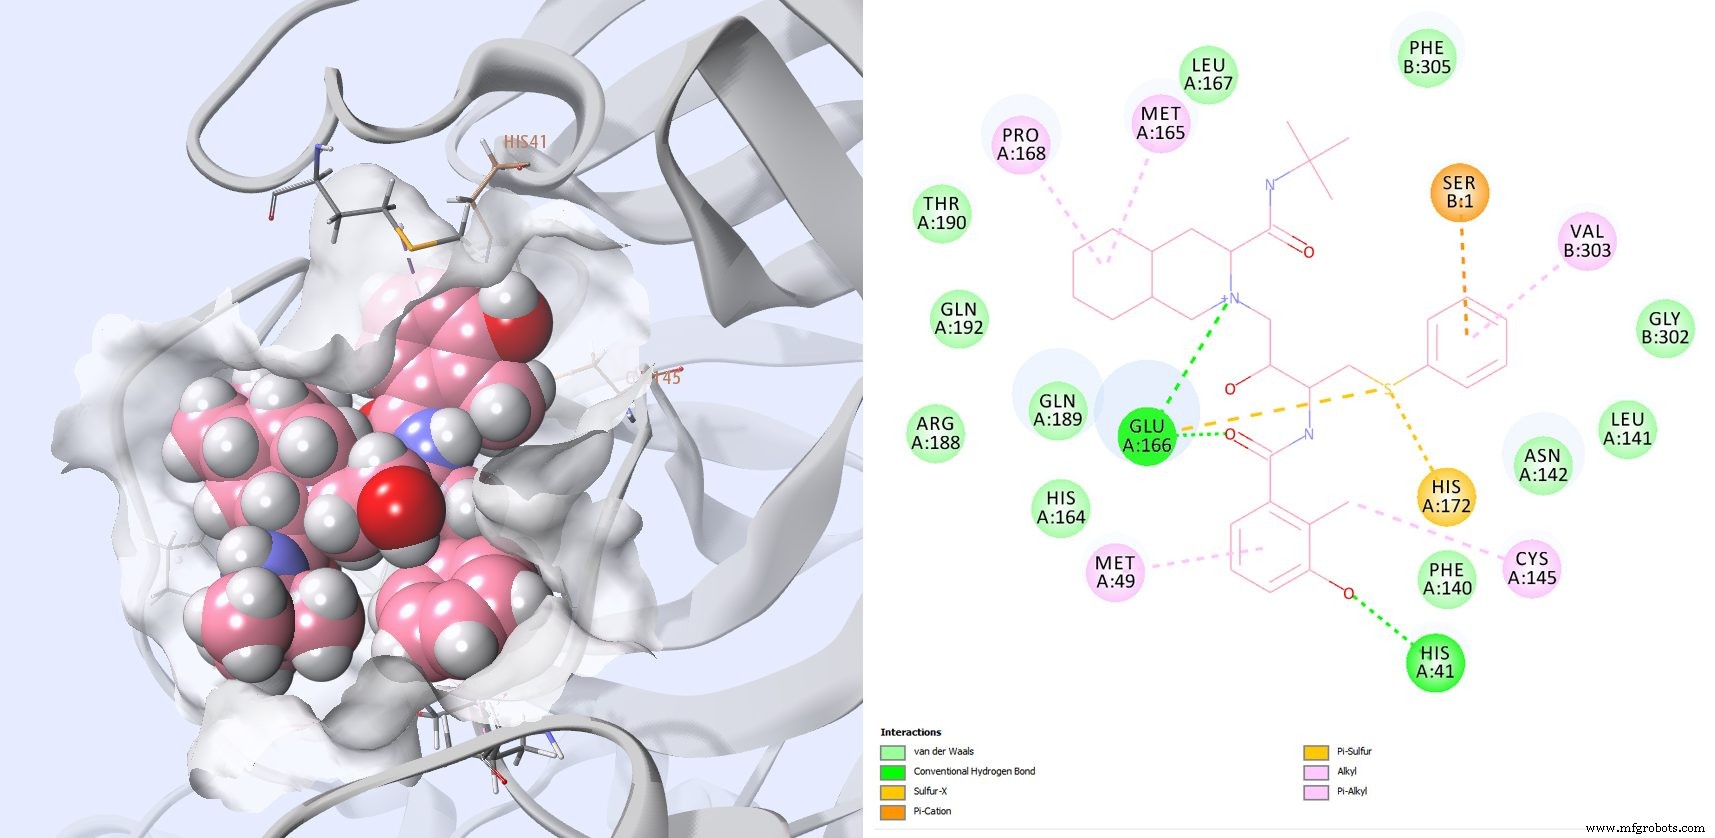
L'Atazanavir montre également une activité dans les cellules infectées, réduisant la réplication virale et la production de cytokines pro-inflammatoires. Une structure nouvellement publiée (PDB 6W63) avec l'inhibiteur X77 partage une orientation de site de liaison similaire à 6LU7 ; le re-accostage a confirmé des prédictions comparables.
Implications et directions futures
Avec quatre sous-sites, la poche Mpro peut accommoder divers ligands avec une affinité modérée. Le criblage virtuel sert ainsi d'outil puissant pour identifier les inhibiteurs candidats et élucider leurs modes de liaison.
Ces hypothèses computationnelles nécessitent une validation expérimentale — mesures IC₅₀, accostage covalent, et profilage pharmacocinétique — pour développer des thérapeutiques cliniquement viables. Les inhibiteurs covalents, en particulier, exhibent souvent une puissance supérieure et une action prolongée, les rendant des pistes attractives.
En fin de compte, ce travail fournit une feuille de route rapide, guidée par la structure, pour le repositionnement de médicaments existants contre le COVID-19, facilitant la traduction urgente du banc au lit du patient.
Nous remercions le Centre de Données Cristallographiques de Cambridge pour l'accès à GOLD ; son efficacité prouvée dans le criblage virtuel et l'optimisation de pistes sous-tend cette étude. Une interface vers GOLD est disponible dans Discovery Studio.
Produits biologiques
- La Chine se dote d'un système de linkage brevet-médicament à l'américaine
- Résoudre la crise des pénuries de médicaments aux États-Unis : stratégies éprouvées pour une supply chain fiable
- Le COVID-19 met en lumière de graves faiblesses dans la chaîne d'approvisionnement pharmaceutique américaine
- Utiliser la Blockchain pour Lutter Contre les Médicaments Contrefaits : Sécurité et Traçabilité
- Blockchain et Machine Learning : sécuriser la chaîne d'approvisionnement pharmaceutique
- Test COVID-19 unifié : détecter, suivre les variants et co-infections en une seule procédure
- Effet photonique révolutionnaire accélère le développement de médicaments
- Montre connectée révolutionnaire surveille les niveaux de médicaments en temps réel
- Capteur RapidPlex : 5 questions essentielles sur le test SARS-CoV-2 à domicile